Die Sauberkeit eines Formteils hängt vollständig von der Umgebung ab, in der es hergestellt wird. In einer normalen Fertigungshalle können sich während des Formprozesses, der Handhabung und der Verpackung Staub, Fasern, Ölnebel und Feuchtigkeit auf den Teilen absetzen. Bei medizinischen Implantaten, pharmazeutischen Verpackungen, Halbleiterkomponenten und optischen Elementen kann bereits ein einziges mikrometergroßes Partikel zu Infektionen bei Patienten, elektrischen Kurzschlüssen oder optischen Fehlfunktionen führen.
Beim Reinraum-Spritzguss wird der gesamte Produktionsablauf in eine kontrollierte, nach ISO klassifizierte Umgebung verlagert. Durch mehrstufige Schutzmaßnahmen wie HEPA-Filterung, Überdruck, Ankleideverfahren, versiegelte Kunststoffzufuhr und automatisierte Teileentnahme minimieren Hersteller das Kontaminationsrisiko. Ein Reinraum ist jedoch nicht einfach nur eine “sauberere Produktionsstätte”. Er ist mit höheren Baukosten, Betriebskosten und Dokumentationsanforderungen verbunden. Die richtige Wahl hängt vom Kontaminationsrisiko des Bauteils und den gesetzlichen Anforderungen ab – es geht nicht darum, blindlings die höchste Reinheitsklasse anzustreben.
1. Was ist Reinraum-Spritzguss?
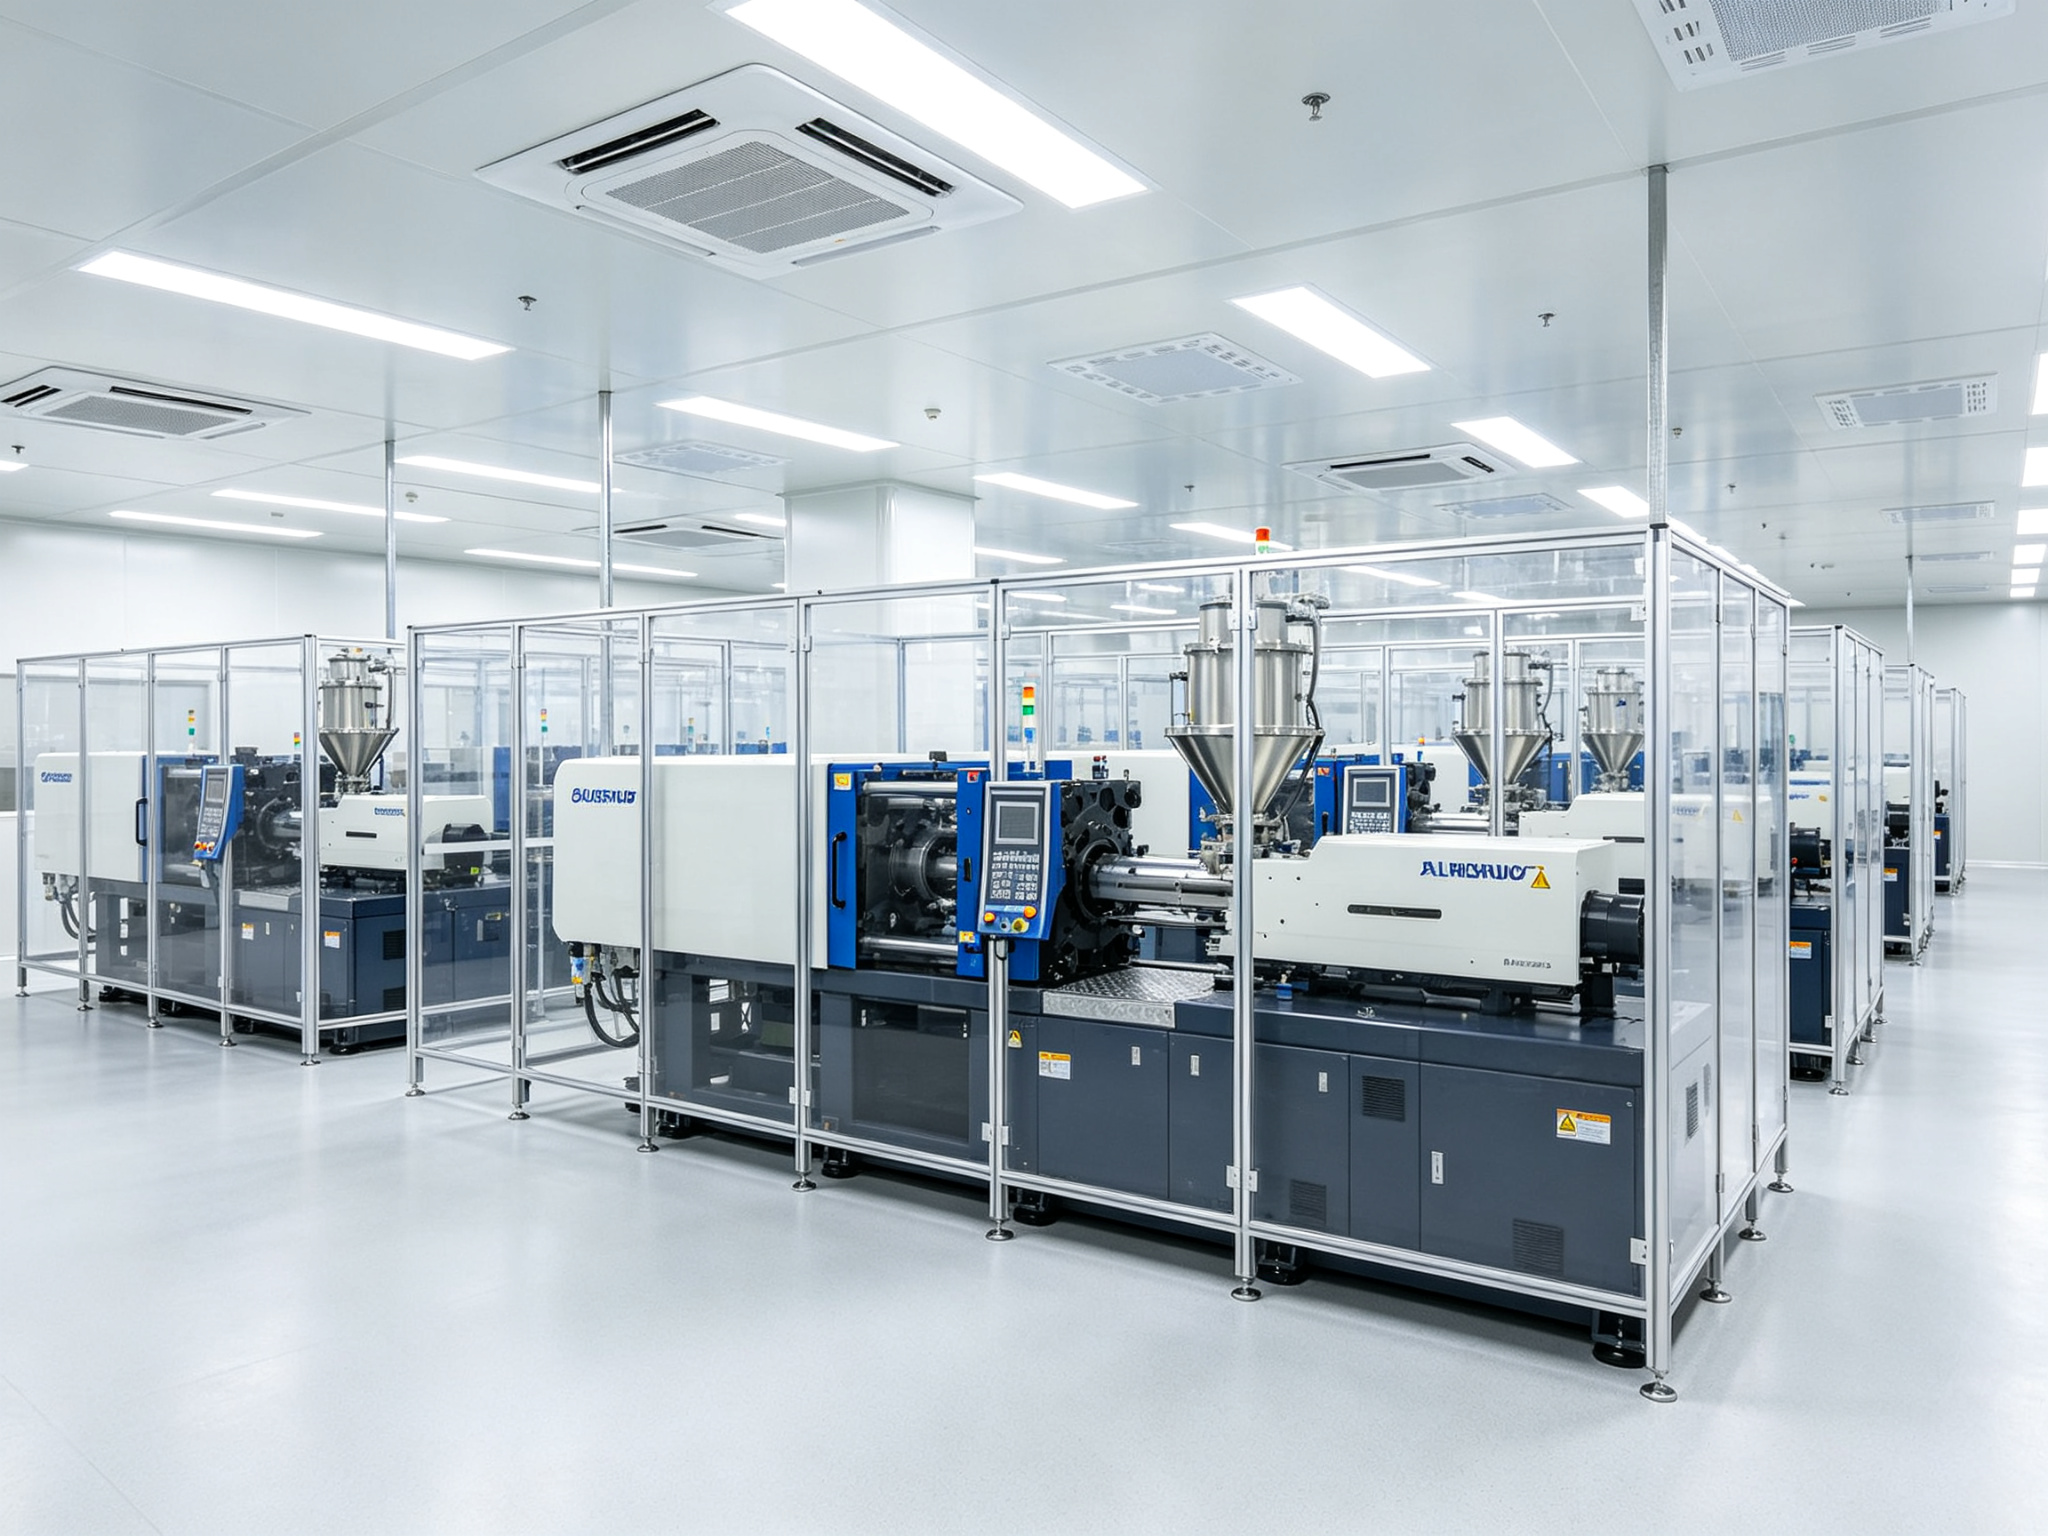
Unter Reinraum-Spritzguss versteht man den herkömmlichen Spritzguss, den Hersteller in einer kontrollierten Umgebung durchführen, die gemäß ISO 14644-1 klassifiziert ist. In dieser Umgebung werden die Konzentration von Partikeln in der Luft, Luftdruckunterschiede, Temperatur, Luftfeuchtigkeit und der Zugang des Personals streng geregelt. Die Spritzgießmaschine, die Form, die Automatisierungsanlagen, die Prüfstationen und die Verpackungsvorgänge befinden sich alle innerhalb des kontrollierten Raums oder sind über Durchgangskammern mit diesem verbunden.
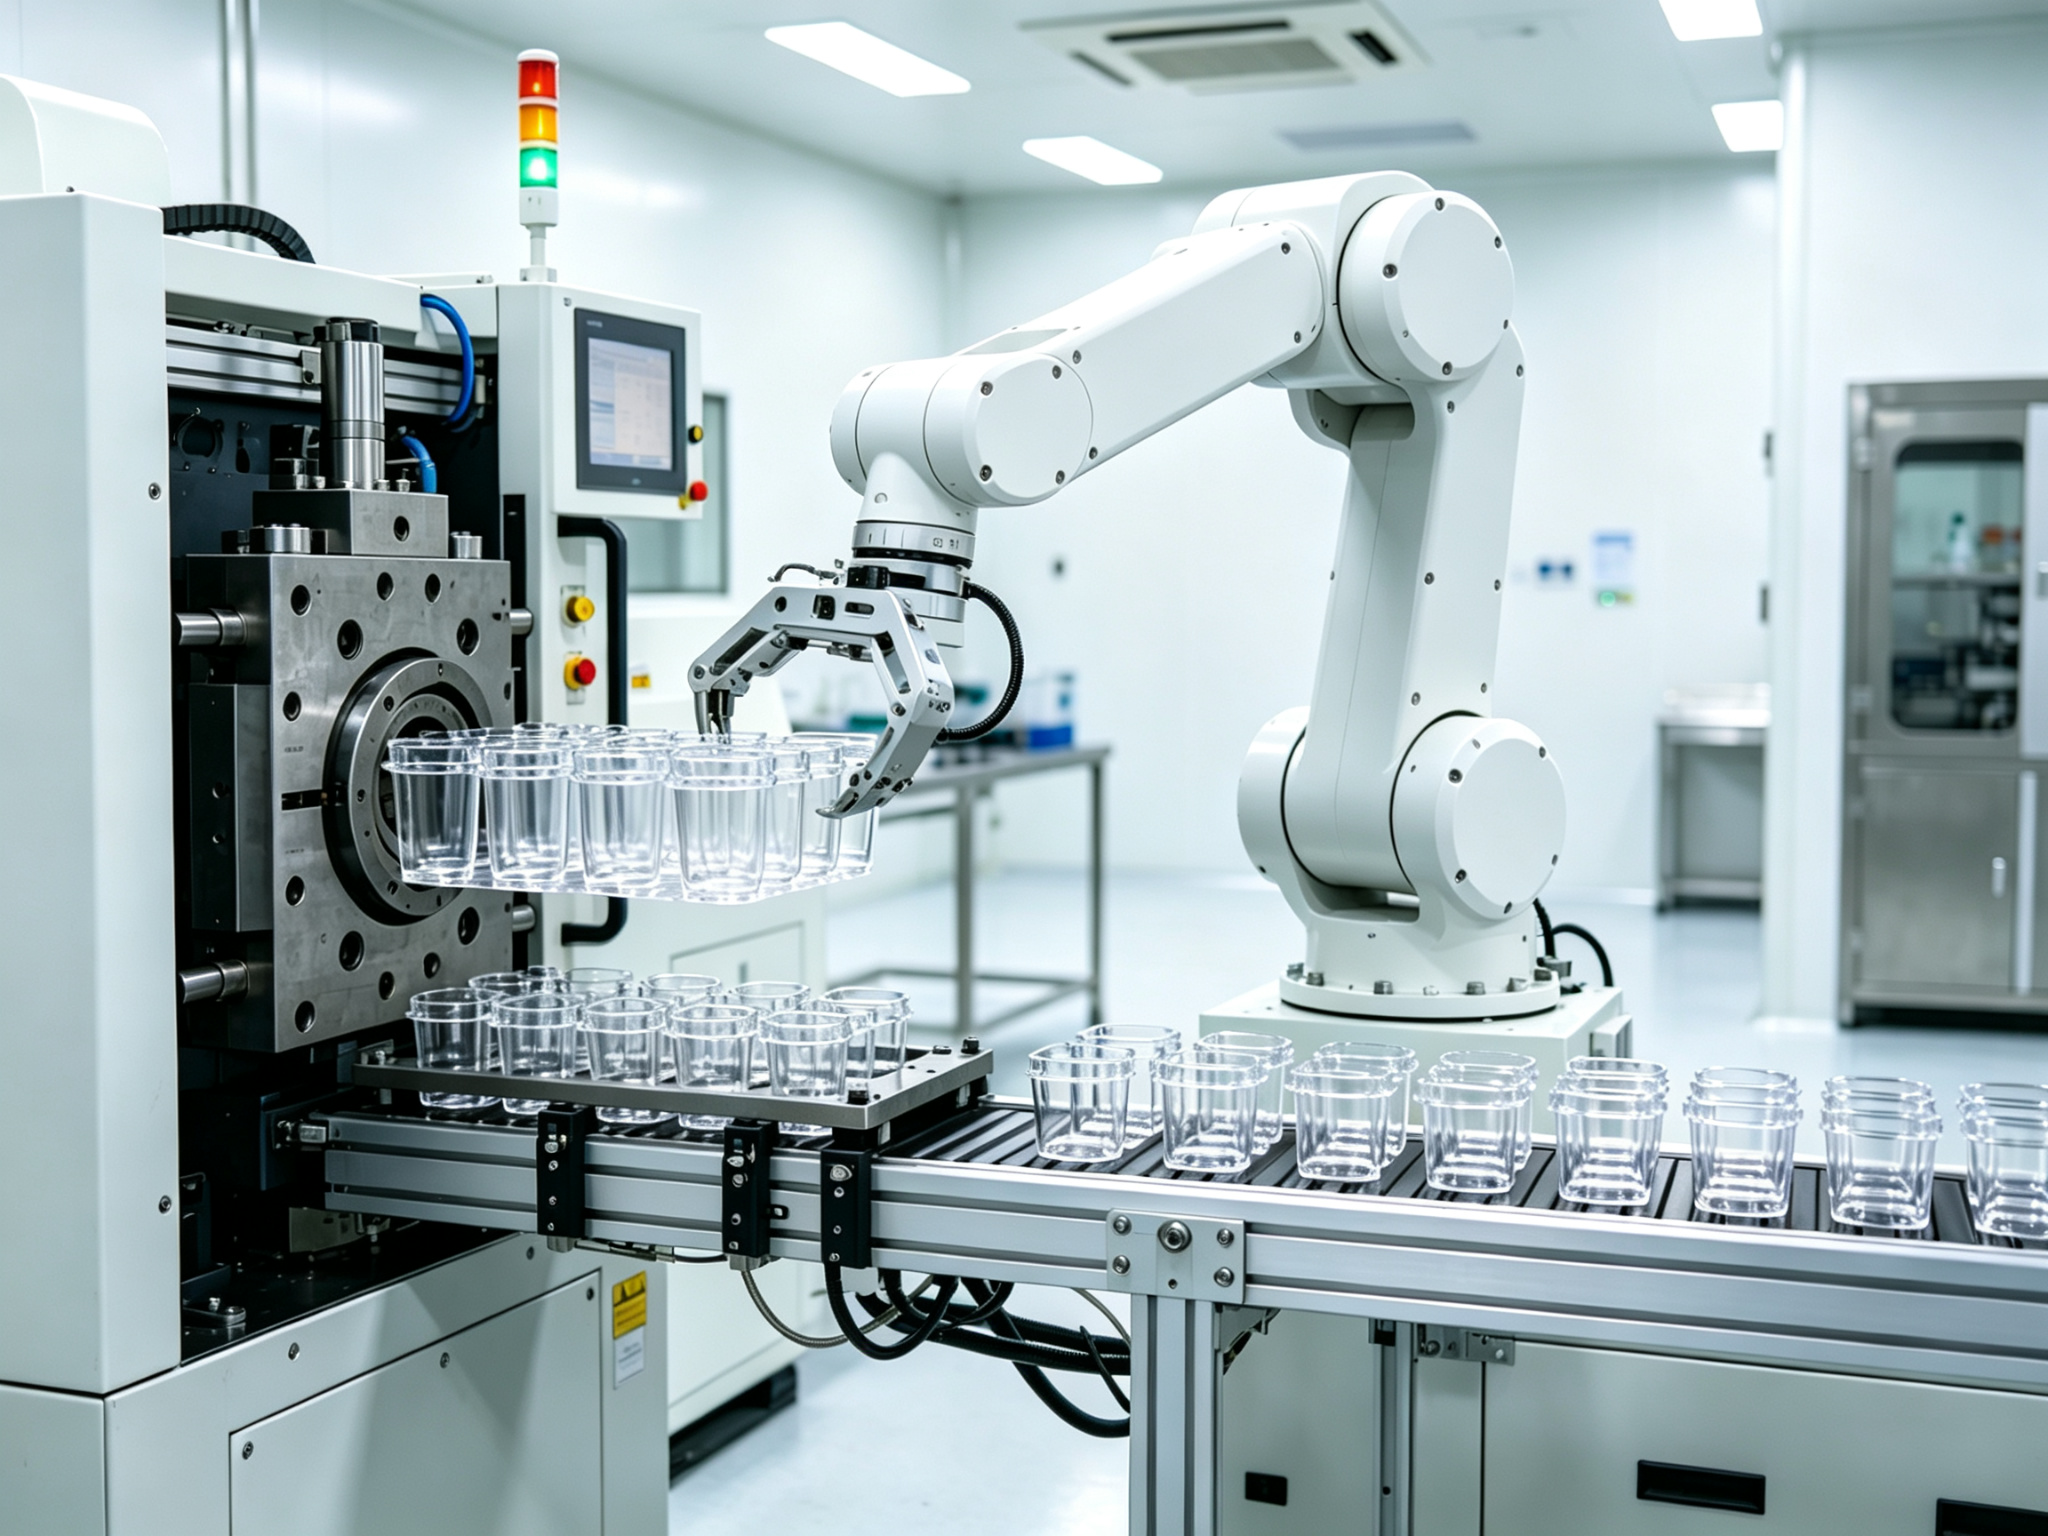
Aus prozesstechnischer Sicht unterscheidet sich das Reinraum-Spritzgießen nicht vom herkömmlichen Spritzgießen. Die Bediener trocknen, schmelzen, spritzen, verdichten, kühlen und entnehmen das Kunststoffmaterial, um das Endteil herzustellen. Was sich wirklich ändert, ist das System rund um die Spritzgießmaschine. HEPA-gefilterte Reinluft, Überdruckgradienten, die ungefilterte Luft fernhalten, Umkleide- und Schleusenzugänge, versiegelte Kunststoffzufuhrleitungen, automatisierte Roboter zur Teileentnahme sowie Mitarbeiter, die die vollständig versiegelte Verpackung vornehmen, bevor die Teile den kontrollierten Bereich verlassen. Jede Schutzebene zielt darauf ab, zu verhindern, dass Verunreinigungen in der Zeitspanne zwischen Entformung und Versiegelung auf das Bauteil gelangen.
Hersteller sollten besonders betonen, dass “Reinraum” keine Ausstattungskonfiguration der Spritzgießmaschine ist. Vielmehr steht der Begriff für eine Reihe kontrollierter Bedingungen und Betriebsabläufe. Die Spritzgießmaschine ist dabei lediglich ein Element innerhalb dieses Systems. Verunreinigungen während des Spritzgießens stammen selten vom Kunststoff selbst. Der Großteil davon wird durch Personal, Luft, Werkzeuge und manuelle Handhabung verursacht. Daher liegt der Kernwert eines Reinraums in der systematischen Beseitigung dieser Verunreinigungsquellen und nicht lediglich im Austausch eines einzelnen Geräts.
2. ISO-Reinheitsklassen und Auswahlkriterien
2.1 Klassifizierungsstufen nach ISO 14644-1
Die Norm ISO 14644-1 klassifiziert Reinräume anhand der maximal zulässigen Partikelanzahl pro Kubikmeter Luft. Niedrigere Klassenzahlen stehen für sauberere Luft. Der Großteil der Spritzgussproduktion findet in Umgebungen der ISO-Klasse 7 oder ISO-Klasse 8 statt, während Hersteller die ISO-Klasse 5 für kritische Montage- und Verpackungsvorgänge reservieren. Die folgende Tabelle zeigt die Partikelgrenzwerte und typische Anwendungsbereiche für jede Klasse.
ISO-Klasse
Partikel ≥ 0,5 µm pro m³
Partikel ≥ 5,0 µm pro m³
Typische Anwendung im Formguss
ISO 5
3,520
29
Kritische Montage und sterile Verpackung
ISO 6
35,200
293
Herstellung hochsensibler Bauelemente
ISO 7
352,000
2,930
Standard-Spritzguss im Reinraum
ISO 8
3,520,000
29,300
Allgemeine Formgebung und Verpackung
Die Werte in der Tabelle stellen maximal zulässige Grenzwerte dar, keine tatsächlich gemessenen Werte. Die Auswahl der Klasse ist eine risikobasierte Entscheidung und kein Marketing-Label. Die ISO-Klasse 7 erfüllt die Anforderungen der überwiegenden Mehrheit medizinischer Spritzgussteile. Die ISO-Klasse 8 eignet sich für viele Gehäuse und Baugruppen, insbesondere solche, die einer nachgelagerten Reinigung oder Sterilisation unterzogen werden. Die Auswahl einer Klasse, bevor das Kontaminationsrisiko, das Sterilisationsverfahren und der regulatorische Kontext geklärt sind, bedeutet in der Regel, dass man für einen Reinraum bezahlt, der sauberer ist, als es das Bauteil tatsächlich erfordert.
2.2 Abstimmung der Klasse auf den Produktfluss
Die geeignete Reinheitsklasse hängt vom weiteren Verarbeitungsablauf nach dem Entformen des Teils ab. Wenn das Teil anschließend einer Sterilisation und Handhabung in einer kontrollierten Umgebung unterzogen wird, kann der Formungsschritt höhere Partikelkonzentrationen in der Luft tolerieren. Umgekehrt erfordert der Prozess eine höhere Reinheitsklasse, wenn die Mitarbeiter das Teil unmittelbar nach dem Entformen in einer sterilen Verpackung versiegeln. Die Anpassung der Klasse an den nachfolgenden Prozessablauf ist der effektivste Weg, um übermäßige Investitionen zu vermeiden.
Zudem ist eine Reinraumzertifizierung ein Momentaufnahme-Ergebnis und kein dauerhaftes Merkmal. Sie spiegelt den Zustand des Raums unter festgelegten Betriebsbedingungen am Tag der Zertifizierung wider. Daher sollten Sie bei der Auswahl eines Lieferanten erfragen, wie oft der Reinraum rezertifiziert wird und ob die Zertifizierung den eigentlichen Formungsbereich oder lediglich einen angrenzenden Ausstellungsraum abdeckt. Jede Erhöhung der Reinheitsklasse führt zu einem deutlichen Anstieg der Betriebskosten. Der Energieverbrauch für die Filterung, die Luftwechselraten, die Umkleidezeit und die Überwachungskosten steigen mit jeder Reinheitsklasse. Die ISO-Klasse 7 erfordert weitaus mehr Luftwechsel pro Stunde als die ISO-Klasse 8.
3. Wesentliche Unterschiede zwischen Reinraum- und Standardformteilfertigung
Die Verlagerung des Spritzgussprozesses in einen Reinraum verändert die Produktionsmethoden in vier Bereichen: Anlagen, Umgebung, Personal und Werkzeuge. Die folgende Analyse beleuchtet diese Unterschiede und ihre Auswirkungen auf die Teilequalität.
3.1 Ausrüstung und Automatisierung
In Reinräumen kommen ausnahmslos vollelektrische oder gekapselte, servogesteuerte Spritzgießmaschinen zum Einsatz, da diese weniger Ölnebel und weniger Leckagen verursachen als hydraulische Maschinen. Die Konstrukteure gestalten die Maschinenoberflächen als glatte, leicht zu reinigende Flächen, die keine staubanhaftenden Ecken aufweisen. Automatisierte Bestückungsroboter und Förderbänder ersetzen die manuelle Handhabung. Geschlossene Materialsysteme befördern getrocknetes Harz direkt aus versiegelten Behältern zur Presse, ohne dass es zu irgendeinem Zeitpunkt mit der Umgebungsluft in Kontakt kommt.
3.2 Umgebungskontrollen
In einem Reinraum werden Temperatur und Luftfeuchtigkeit innerhalb strenger Grenzwerte gehalten, in der Regel bei 20–24 °C und einer relativen Luftfeuchtigkeit von 40–60%. Eine stabile Temperatur gewährleistet eine gleichbleibende Materialviskosität und Formkühlung und sichert so die Maßhaltigkeit. Eine kontrollierte Luftfeuchtigkeit verringert die Entstehung statischer Aufladung, was wiederum das Risiko mindert, dass Partikel an den Oberflächen von Bauteilen und Anlagen haften bleiben. Die für Ventile und die Handhabung von Bauteilen verwendete Druckluft muss ölfrei, mehrstufig gefiltert und getrocknet sein, um zu verhindern, dass Feuchtigkeit in das System gelangt.
3.3 Personal- und Materialhandhabung
Die Mitarbeiter betreten den Reinraum über Schleusen und halten sich strikt an die Anziehvorschriften, darunter Reinraumanzüge, Haarnetze, Bartschutz, Handschuhe und Überschuhe. Das Harz wird über versiegelte, kontrollierte Transferkanäle zugeführt. Die Mitarbeiter entformen die Teile in der kontrollierten Zone, verpacken sie sofort in Beutel und befördern sie anschließend durch Durchgabekammern nach außen. Jeder manuelle Kontaktpunkt stellt eine Kontaminationsquelle dar, daher gestalten die Konstrukteure den Prozessablauf so, dass diese Kontaktpunkte so weit wie möglich vermieden werden.
3.4 Konstruktion von Formen und Werkzeugen
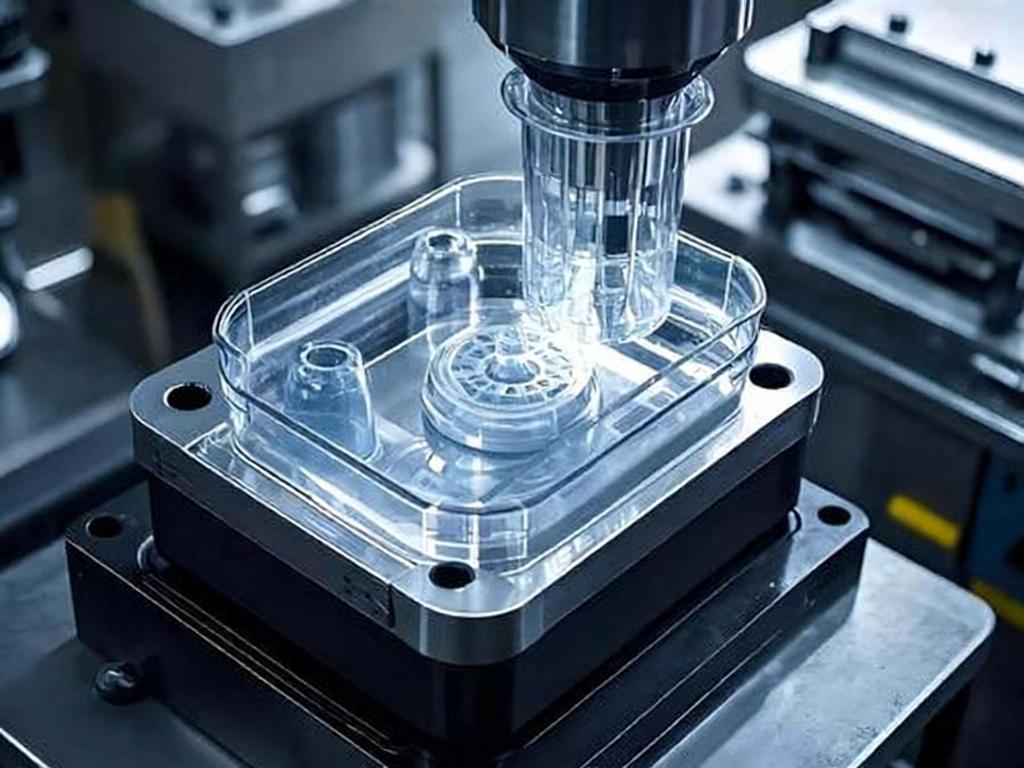
Die Formkonstruktion trägt bereits vor Produktionsbeginn zur Sauberkeit bei. Polierte Formnester verringern die Bildung von Partikelfallen und erleichtern die Reinigung. Die Ingenieure legen die Entlüftungsstellen so fest, dass keine Brandspuren entstehen, aus denen Material austreten könnte. Die Konstruktion der Anguss- und Auswerfersysteme gewährleistet eine saubere Teileentnahme ohne zusätzliche manuelle Eingriffe. Formtrennmittel und Mahlgut, die in Standard-Fertigungsbereichen üblicherweise verwendet werden, unterliegen in Reinräumen strengen Kontrollen oder sind gänzlich verboten, da sie das Risiko von Verunreinigungen und Chargenschwankungen erhöhen.
Keine dieser Änderungen wirkt sich auf die physikalischen Prinzipien des Spritzgießens aus. Was sich ändert, sind die Wege, über die Verunreinigungen eindringen können. Aus diesem Grund kann dasselbe Bauteil, das in einem Reinraum und in einer Standard-Fertigungshalle geformt wird, zwar identische Geometrie aufweisen, jedoch erheblich unterschiedliche Reinheitsgrade und Prüfergebnisse aufweisen.
4. Die tatsächlichen Kompromisse bei Kosten und Vorlaufzeit
Die Herstellung von Reinraumformteilen ist kostspieliger, wobei der Aufpreis in erster Linie auf den Betrieb und nicht allein auf die Bauinvestitionen zurückzuführen ist. Ein Verständnis der Kostenstruktur erleichtert einen effektiven Vergleich bei der Angebotserstellung.
4.1 Herkunft der Prämie
Die zusätzlichen Kosten des Reinraum-Spritzgussverfahrens ergeben sich aus vier Hauptbereichen. Erstens sind dies die Anlagen und Filtersysteme. Die Planung der Klimaanlage, HEPA-Filter, die Überdruckregelung und hohe Luftwechselraten machen den größten Teil der Investitionskosten aus. Zweitens sind dies die Personalkosten. Anziehprozeduren, Zugangsbeschränkungen und spezielle Schulungen erhöhen die Personalkosten und schränken die Flexibilität der Bediener ein. Drittens sind die Prozesskosten zu nennen. Validierte Prozessparameter, Umgebungsüberwachung, Chargenprotokolle und die Dokumentation der Chargenfreigabe verursachen zusätzlichen Zeitaufwand sowohl vor als auch während der Produktion. Viertens sind die Umrüstkosten zu berücksichtigen. Erneute Reinigung, Neuqualifizierung und Umkleidezyklen führen dazu, dass Umrüstungen langsamer ablaufen als in einer Standardproduktionsumgebung.
In der Praxis führt dies zu höheren Kosten pro Teil und einer längeren Gesamtdurchlaufzeit, da Validierungs- und Dokumentationsarbeiten parallel zur Produktion ablaufen. Der eigentliche Formzyklus mag zwar dem eines Standardbetriebs ähneln, doch der umgebende Prozess ist langsamer und weniger flexibel.
4.2 Vergleich von Angeboten und Lieferzeiten
Bei der Bewertung von Angeboten sollten Sie die Umgebungskosten von den Formkosten trennen. Wenn ein Anbieter die Gemeinkosten für den Reinraum in den Stückpreis einkalkuliert, lässt sich der Aufpreis nur schwer vergleichen. Fordern Sie daher an, dass die Reinraumklasse, der Überwachungsplan und der Validierungsumfang separat im Angebot aufgeführt werden, und vergleichen Sie dann Gleiches mit Gleichem. Auch die Vorlaufzeiten müssen verglichen werden. Zertifizierte Programme beinhalten Validierungs- und Freigabeschritte, die bei Standardräumen nicht erforderlich sind; daher kann ein günstigeres Angebot mit einem langen Validierungszyklus auf Projektebene letztlich teurer ausfallen.
4.3 Wann der Aufpreis gerechtfertigt ist
Ob der Aufpreis gerechtfertigt ist, hängt von einer zentralen Frage ab: Würde eine Verunreinigung dieses Teils zu einem Sicherheits-, behördlichen oder funktionalen Ausfall führen? Lautet die Antwort „Ja“, dann ist das Formen im Reinraum ein unvermeidbarer Geschäftsaufwand und keine optionale Aufwertung. Lautet die Antwort „Nein“, lassen sich die Mittel besser anderweitig investieren, und ein kontrollierter Reinraum oder eine streng geregelte Fertigungsumgebung können die erforderliche Reinheit möglicherweise ohne den mit einer ISO-Zertifizierung verbundenen Aufwand gewährleisten. So benötigt beispielsweise ein Diagnostikgehäuse, das nach dem Spritzgießen gereinigt und geprüft wird, nicht dieselbe Reinheitsklasse wie eine Spritze, die von den Mitarbeitern unmittelbar nach dem Entformen steril versiegelt wird.
5. Wenn eine Reinraum-Formgebung erforderlich ist
5.1 Von den Aufsichtsbehörden vorgeschriebene Szenarien
Wenn Verunreinigungen die Produktsicherheit, die Einhaltung gesetzlicher Vorschriften oder die Funktion direkt beeinträchtigen, ist das Spritzgießen im Reinraum die einzige Wahl. Der häufigste Auslöser sind Medizinprodukte und Diagnostikprodukte, darunter Spritzen, IV-Anschlüsse, Katheterkomponenten, Teile für die Arzneimittelabgabe und Gehäuse für Diagnostikgeräte. Bei diesen Produkten können Partikel oder biologische Belastungen ein Risiko für Patienten darstellen. Ein weiteres typisches Anwendungsgebiet sind pharmazeutische Verpackungen, bei denen Verschlüsse, Fläschchen und Verpackungskomponenten die Reinheit des Arzneimittels nicht beeinträchtigen dürfen. Darüber hinaus erfordern auch sterilanlagenahe Produkte, die Hersteller sterilisieren und in kontrollierten klinischen oder Laborumgebungen einsetzen, Reinraumbedingungen.
Oftmals geben gesetzliche Vorschriften den Ausschlag. Qualitätsmanagementsysteme für Medizinprodukte nach ISO 13485, GMP-Anforderungen und die Vorgaben der FDA verlangen in der Regel eine dokumentierte Kontaminationskontrolle für medizinische und pharmazeutische Programme. Fällt das Produkt unter diese Kategorien, ist das Spritzgießen im Reinraum keine Option, sondern eine Pflicht. Bei medizinischen Bauteilen umfasst das Kontrollziel nicht nur Partikel, sondern auch die Keimbelastung, d. h. Mikroorganismen, die den Form- und Verpackungsprozess überleben. Das Formen im Reinraum begrenzt die anfängliche Keimbelastung der Bauteile, wodurch die nachgelagerte Sterilisation und Validierung vorhersehbarer wird und das Risiko sinkt, dass Chargen die Freigabeprüfung nicht bestehen.
5.2 Ertragsorientierte Szenarien
Elektronik und Halbleiter stellen die wichtigsten aus der Ausbeute resultierenden Szenarien dar. In Steckverbindern, Sensorgehäusen und optischen Halterungen kann Staub Kurzschlüsse, optische Defekte oder Ausfälle im Feld verursachen. Halbleiter- und Optikprogramme entscheiden sich aus einem anderen Grund für das Formen im Reinraum als medizinische Programme. Ein Partikel auf einem Steckverbinderkontakt oder einer optischen Oberfläche kann zu zeitweiligen Ausfällen oder zur Rückweisung bei der Prüfung führen, sodass Sauberkeit eher ein Ausbeutefaktor als eine reine Anforderung zur Einhaltung von Vorschriften ist. Bei diesen Bauteilen bestimmt in der Regel die Fehleranalyse die Einstufung und nicht die gesetzlichen Anforderungen.
5.3 Wenn Standardformteile ausreichen
Der umgekehrte Fall ist ebenso wichtig. Kosmetikteile, Industriekomponenten und Produkte ohne gesetzliche Anforderungen benötigen in der Regel keinen zertifizierten Reinraum. Ein diszipliniert geführter Produktionsbereich oder ein “White Room” mit kontrollierter Reinigung, disziplinierter Spülung und reduzierter Luftverunreinigung liefert oft die erforderliche Oberflächenqualität und Konsistenz auch ohne Zertifizierung der Partikelzahl. Eine Überdimensionierung der Umgebungsbedingungen stellt ein echtes Kostenrisiko dar, insbesondere wenn „nur zur Sicherheit“ eine höhere ISO-Klasse gewählt wird, ohne dass eine entsprechende Risikoanalyse vorliegt.
6. Festlegung und Überprüfung von Reinraumformteilen
Wenn Teams zu dem Schluss kommen, dass eine Formgebung im Reinraum erforderlich ist, bestimmt das Lastenheft sowohl die Kosten als auch das Ergebnis der Prüfung. Eine vage Formulierung wie “Formgebung im Reinraum erforderlich” lässt dem Lieferanten die Freiheit, die kostengünstigste Auslegung zu wählen.
6.1 Was in die Angebotsanfrage aufzunehmen ist
In der Angebotsanfrage (RFQ) sollten die folgenden Punkte klar aufgeführt sein. Erstens die ISO-Klasse für den Formungsschritt sowie separat für etwaige Montage- oder Verpackungsvorgänge. Zweitens sind die geltenden Normen anzugeben, einschließlich der Zertifizierung nach ISO 14644-1 und der geltenden Qualitätsmanagementnorm (z. B. ISO 13485 für Medizinprodukte). Drittens ist der Validierungsumfang anzugeben, einschließlich der Erwartungen hinsichtlich IQ/OQ/PQ und der Auslöser für die Änderungskontrolle. Viertens ist der Umgebungsüberwachungsplan anzugeben, in dem festgelegt wird, was die Teams messen, wo sie messen und wie oft. Fünftens sind Hinweise zu Verpackung und Sterilisation zu machen, einschließlich der Art und Weise, wie die Mitarbeiter Teile versiegeln, und der Sterilisationsmethode, der das Kunststoffmaterial standhalten muss. Sechstens sind die Dokumentationsanforderungen anzugeben, einschließlich aktueller Klassentestdaten, der Rückverfolgbarkeit der Chargen und der Produktgeschichtenaufzeichnungen.
Findet die Sterilisation im nachgelagerten Prozess statt, muss sichergestellt werden, dass das Spritzgussmaterial die vorgesehene Sterilisationsmethode verträgt, da Ethylenoxid (EtO), Gammastrahlung und Dampfsterilisation jeweils unterschiedliche Auswirkungen auf die Material- und Verpackungsauswahl haben.
6.2 Überprüfung der Angaben der Lieferanten
Die Überprüfung ist genauso wichtig wie die Spezifikation. Fordern Sie vom Lieferanten das aktuelle, gültige Klassifizierungszertifikat nach ISO 14644-1 sowie aktuelle Überwachungsdaten an, anstatt sich auf Angaben in Broschüren zu verlassen. Vergewissern Sie sich, dass das Zertifikat den tatsächlichen Spritzgussbereich abdeckt und nicht nur einen Vorführraum. Prüfen Sie, ob die Verfahren zum Anziehen der Schutzkleidung, zum Materialumschlag und zur Verpackung der Klasse entsprechen, denn ein zertifizierter Raum, in dem nachlässige Verfahren angewendet werden, schützt das Bauteil dennoch nicht.
Fragen Sie, welche Teams Messungen durchführen und wie oft: Partikelzählungen während der Schichten, nach Umrüstungen und nach dem Anziehen der Schutzkleidung. Vergewissern Sie sich, dass die Überwachung den Formungsbereich und nicht nur einen Flur umfasst, und prüfen Sie, wie das Team mit Abweichungen umgeht. Ein Überwachungsplan ohne dokumentiertes Reaktionsverfahren ist bloße Papierarbeit und keine tatsächliche Kontaminationskontrolle.
7. Die Kompetenzen von PartsMastery im Bereich des Reinraum-Spritzgussverfahrens
PartsMastery bietet ein umfassendes Spektrum an Spritzgussdienstleistungen, von Prototypenformen bis hin zu Serienwerkzeugen. Das Werk ist nach ISO 9001, IATF 16949 und ISO 13485 zertifiziert und erreicht Maßtoleranzen von bis zu ±0,05 mm. Das Unternehmen betreibt Reinraum-Spritzgussanlagen, die den Normen ISO Klasse 7 und ISO Klasse 8 entsprechen und mit vollelektrischen Spritzgussmaschinen, hocheffizienten HEPA-Filtersystemen sowie automatisierten Roboteranlagen zur Teileentnahme ausgestattet sind. Diese Kapazitäten erfüllen die strengen Reinheitsanforderungen der Medizin-, Pharma-, Elektronik- und Halbleiterindustrie.
Im Reinraumbetrieb hat PartsMastery ein umfassendes Umgebungsüberwachungssystem eingerichtet, das Partikelzahlen, Temperatur, Luftfeuchtigkeit und Druckunterschiede in Echtzeit erfasst. Die Mitarbeiter halten sich strikt an die Vorschriften zur Bekleidung und zur Nutzung der Schleusen. Materialien werden über versiegelte Kanäle zugeführt, und die Mitarbeiter führen das Entformen, die Prüfung und die versiegelte Verpackung innerhalb der kontrollierten Zone durch. Alle Produktionschargen verfügen über lückenlose Rückverfolgbarkeitsaufzeichnungen und Chargenfreigabedokumente, wodurch die Einhaltung der Anforderungen nach ISO 13485 und GMP gewährleistet ist.
Darüber hinaus bietet das Entwicklungsteam von PartsMastery kostenlose DFM-Prüfungen (Design for Manufacturing) an. Diese Prüfungen helfen den Kunden, die Teilegeometrie, die Entlüftung der Form und die Angusspositionen bereits in der Konstruktionsphase zu optimieren und so das Kontaminationsrisiko bereits an der Quelle zu verringern. Ob für die Validierung von Einzelstück-Prototypen oder die Massenproduktion von Millionen von Einheiten – PartsMastery liefert stabile und zuverlässige Reinraum-Spritzgusslösungen.
8. Zusammenfassung
Das Reinraum-Spritzgießen kombiniert das herkömmliche Spritzgießverfahren mit einer kontrollierten Umgebung, wobei sich der Unterschied in drei Bereichen zeigt: Kosten, Dokumentation und Risikokontrolle. Die Auswahl der Reinheitsklasse sollte auf den Ergebnissen einer Risikobewertung basieren. Die meisten Spritzgussteile erfordern lediglich die Reinraumklasse ISO 7 oder ISO 8, während Teams die Reinraumklasse ISO 5 für kritische Montagevorgänge reservieren. Vor der endgültigen Festlegung des Designs können Teams die Montagebeziehungen anhand von 3D-gedruckten Prototypen validieren, bevor sie sich für Reinraum-Werkzeuge entscheiden.
Ein Reinraum ist nicht umso besser, je sauberer er ist. Er funktioniert nur dann gut, wenn er auf das Kontaminationsrisiko des Produkts und den nachgelagerten Arbeitsablauf abgestimmt ist. Bei medizinischen und pharmazeutischen Produkten machen gesetzliche Anforderungen Reinräume zu einer unvermeidbaren Wahl. Bei elektronischen und optischen Produkten machen Ertragsfaktoren Reinräume zu einer wirtschaftlichen Wahl. Bei allgemeinen Industrieteilen reicht oft eine disziplinierte Fertigungsumgebung aus. Die richtige Auswahl gewährleistet Produktsicherheit und -qualität und vermeidet gleichzeitig unnötige Kosteninvestitionen.
Häufig gestellte Fragen
Benötige ich für meine Formteile die ISO-Klasse 7 oder die ISO-Klasse 8?
Gehen Sie vom Produktrisiko aus, nicht von einer Standardauswahl. Die ISO-Klasse 7 eignet sich für Geräte mit höherem Risiko. Die ISO-Klasse 8 eignet sich für viele Gehäuse und Baugruppen, insbesondere wenn die Teile einer nachgelagerten Reinigung oder Sterilisation unterzogen werden. Passen Sie die Klasse an den Sterilisations- und Verpackungsprozess an und bestätigen Sie dies während der DFM-Phase.
Was ist, wenn ich sauberere Bauteile benötige, aber die Kosten für einen zertifizierten Reinraum nicht rechtfertigen kann?
Ein Reinraum oder eine kontrollierte Produktionsumgebung kann Kontaminationen reduzieren und die kosmetische Konsistenz verbessern, ohne dass der Aufwand einer ISO-Zertifizierung entsteht. Wenn für das Produkt keine gesetzlichen Vorschriften gelten, erfüllt dieser Ansatz in der Regel die Anforderungen zu einem Bruchteil der Kosten.
Was sollte eine Ausschreibung für Reinraumformteile eigentlich enthalten?
Geben Sie die ISO-Klasse und die von Ihnen erwarteten Unterlagen an und bitten Sie den Lieferanten, beides schriftlich zu bestätigen. Eine vage Formulierung wie “Reinraum erforderlich” lässt Raum für die günstigste Auslegung, und die Diskrepanz tritt erst beim Audit zutage, nicht bereits im Angebot.
Hat die Formgebung in Reinräumen Auswirkungen auf die Konstruktion der Form oder die Materialauswahl?
Das sollte der Fall sein. Polierte Formoberflächen, eine robuste Entlüftung und leicht zu reinigende Geometrien reduzieren Partikelquellen, während ein geschlossener Umgang mit dem Kunststoff und Materialien in medizinischer Qualität die Sauberkeit gewährleisten. Im Elektronikbereich verhindern ESD-sichere Materialien die Bildung statischer Aufladung. Überprüfen Sie die Entformungsschrägen und die Anordnung der Entlüftungsöffnungen während der DFM-Phase, wenn Änderungen im CAD am kostengünstigsten sind.



 Unter Reinraum-Spritzguss versteht man den herkömmlichen Spritzguss, den Hersteller in einer kontrollierten Umgebung durchführen, die gemäß ISO 14644-1 klassifiziert ist. In dieser Umgebung werden die Konzentration von Partikeln in der Luft, Luftdruckunterschiede, Temperatur, Luftfeuchtigkeit und der Zugang des Personals streng geregelt. Die Spritzgießmaschine, die Form, die Automatisierungsanlagen, die Prüfstationen und die Verpackungsvorgänge befinden sich alle innerhalb des kontrollierten Raums oder sind über Durchgangskammern mit diesem verbunden.
Aus prozesstechnischer Sicht unterscheidet sich das Reinraum-Spritzgießen nicht vom herkömmlichen Spritzgießen. Die Bediener trocknen, schmelzen, spritzen, verdichten, kühlen und entnehmen das Kunststoffmaterial, um das Endteil herzustellen. Was sich wirklich ändert, ist das System rund um die Spritzgießmaschine. HEPA-gefilterte Reinluft, Überdruckgradienten, die ungefilterte Luft fernhalten, Umkleide- und Schleusenzugänge, versiegelte Kunststoffzufuhrleitungen, automatisierte Roboter zur Teileentnahme sowie Mitarbeiter, die die vollständig versiegelte Verpackung vornehmen, bevor die Teile den kontrollierten Bereich verlassen. Jede Schutzebene zielt darauf ab, zu verhindern, dass Verunreinigungen in der Zeitspanne zwischen Entformung und Versiegelung auf das Bauteil gelangen.
Hersteller sollten besonders betonen, dass “Reinraum” keine Ausstattungskonfiguration der Spritzgießmaschine ist. Vielmehr steht der Begriff für eine Reihe kontrollierter Bedingungen und Betriebsabläufe. Die Spritzgießmaschine ist dabei lediglich ein Element innerhalb dieses Systems. Verunreinigungen während des Spritzgießens stammen selten vom Kunststoff selbst. Der Großteil davon wird durch Personal, Luft, Werkzeuge und manuelle Handhabung verursacht. Daher liegt der Kernwert eines Reinraums in der systematischen Beseitigung dieser Verunreinigungsquellen und nicht lediglich im Austausch eines einzelnen Geräts.